近常压X射线光电子能谱(AP-XPS)是识别材料表面化学状态的重要手段,可用于电化学界面原位测量等前沿场景,是研究电化学界面的利器。然而,实际测得的谱图往往十分复杂:多峰重叠、峰形展宽,且缺乏标准数据库的支持,亟需理论模拟辅助解析。传统第一性原理计算难以处理大尺度的复杂体系,现有基于局域结构描述符的机器学习预测方法大多依赖结合能局域性假设,在静电梯度显著的环境中难以奏效。为此,上海科技大学物质学院杨波课题组提出了一种物理启发的多阶段机器学习框架,将结合能中的长程静电贡献与局域化学贡献显式解耦,实现了终态结合能的精准、可扩展预测。相关成果发表于国际学术期刊《美国化学会志》(Journal of the American Chemical Society)。
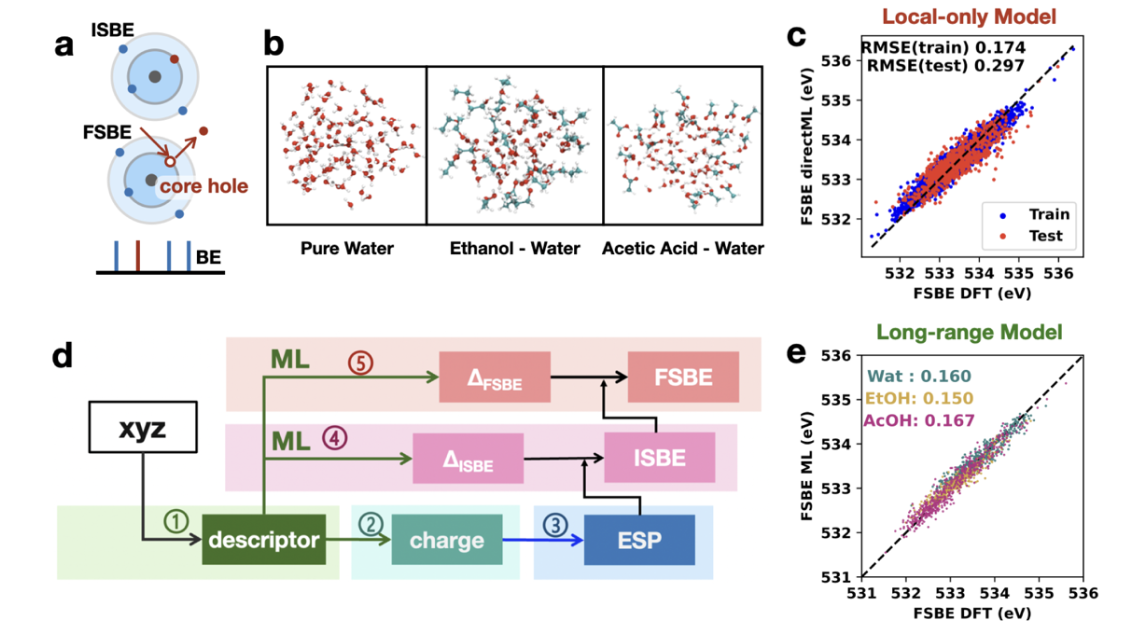
上图:芯能级结合能预测的机器学习框架;下图:模型在1万个水分子团簇中的预测结果
研究以自组装单分子膜为模型体系,证实了静电异质性下局域性机器学习模型的失效。基于此,团队提出结合能 = 静电项 + 局域化学项的物理分解方案(如上图所示):先由机器学习预测的原子电荷计算长程静电势,再用局域结构描述符学习残余的局域化学贡献,这将测试误差降至约0.1 eV。该框架可进一步扩展至溶液体系的终态结合能预测,避免了传统方法逐原子、逐构型进行激发态DFT计算的高昂代价。以上万分子水滴能谱的快速模拟为例(下图),模型成功再现了实验谱随光子能量(探测深度)变化的演化规律,揭示了表面与体相水分子光谱位移的微观起源。
本工作建立了在XPS中解耦化学效应与静电效应的机器学习预测框架,将芯能级结合能分解为短程化学环境贡献与长程静电势贡献两部分并分别建模。这种物理引导的机器学习框架不仅提升了结合能预测的精度和速度,更重要的是赋予了模型在复杂体系中的可迁移性与物理可解释性,为电化学界面等复杂体系的XPS谱学解析提供了新途径。
上海科技大学物质学院副研究员刘健为论文第一作者,杨波教授为论文通讯作者,上海科技大学为唯一完成单位。
论文标题:Decoupling Local Chemistry and Electrostatics for Scalable and Accurate Prediction of Core-Level Binding Energies
 沪公网安备 31011502006855号